
O mare parte dintre variantele genetice identificate prin secvențiere se află în regiuni ale genomului care nu codifică direct proteine, iar semnificația lor este adesea dificil de stabilit. Un nou instrument bazat pe inteligență artificială, AlphaGenome Atlas, încearcă să rezolve această problemă prin estimarea efectelor pe care miliarde de modificări ale ADN-ului le pot avea asupra activității genelor.
Cercetătorii de la Google DeepMind, împreună cu echipe de la Broad Institute, Harvard Medical School și alte instituții, au utilizat modelul AlphaGenome pentru a analiza toate variantele posibile în care o singură „literă” a ADN-ului este înlocuită cu alta – aproximativ 9 miliarde de variante de tip SNV – precum și peste 100 de milioane de inserții și deleții identificate în baze de date populaționale.

Scopul nu este doar identificarea variantelor genetice, ci estimarea consecințelor lor: poate o anumită modificare să schimbe expresia unei gene, splicing-ul ARN, accesibilitatea cromatinei sau legarea factorilor de transcripție? Tocmai aceste efecte sunt dificil de anticipat pentru variantele din regiunile non-codante, deși ele reprezintă aproximativ 98% din variația genetică umană.
AlphaGenome Atlas transformă astfel o problemă foarte abstractă (interpretarea milioanelor de variante identificate într-un genom) într-o hartă în care fiecare modificare poate primi un scor de impact și o posibilă explicație moleculară. În studiu, resursa a îmbunătățit prioritizarea variantelor non-codante și a contribuit inclusiv la interpretarea unui caz de encefalopatie epileptică rămas anterior fără o explicație genetică clară.

Cum poate AI să estimeze efectul unei variante genetice?
AlphaGenome analizează direct secvența ADN și încearcă să prezică ce se întâmplă în celulă dacă o anumită bază este modificată. Este un model de tip sequence-to-function, adică pornește de la secvența genetică și estimează consecințe asupra unor procese precum expresia genelor, splicing-ul ARN, accesibilitatea cromatinei, modificările histonelor și legarea factorilor de transcripție.
Pentru realizarea Atlasului, cercetătorii au efectuat ceea ce numesc „mutageneză saturațională in silico”: au modificat virtual fiecare poziție a genomului și au comparat predicțiile obținute pentru secvența de referință cu cele pentru variantele alternative. Cu alte cuvinte, au simulat pe computer efectul posibil al schimbării fiecărei „litere” din ADN.
Rezultatul este o bază de date pre-calculată, în care fiecare variantă poate fi asociată, în medie, cu aproximativ 27.000 de predicții specifice experimentelor, provenite din sute de tipuri de probe biologice și celulare.
Acest lucru este important deoarece, în loc ca modelul AI să fie rulat de fiecare dată de la zero pentru o variantă nouă, predicțiile pentru un număr enorm de variante sunt deja disponibile și pot fi consultate rapid.
Un scor pentru prioritizarea variantelor cu potențial impact biologic
Pe baza acestor informații, echipa a dezvoltat AlphaGenome Variant Impact – AVI, un scor destinat prioritizării variantelor genetice în funcție de probabilitatea de a avea consecințe funcționale.
AVI combină predicțiile AlphaGenome cu informații provenite din AlphaMissense, date privind conservarea evolutivă și caracteristici asociate variantelor care afectează secvențele codante. În plus, cercetătorii au folosit metode de interpretare de tip SHAP, astfel încât să poată estima cât contribuie fiecare caracteristică moleculară la scorul final al unei variante.
În testele realizate, AVI a avut performanțe foarte bune în special pentru variantele non-codante. Pentru diferențierea variantelor patogene de cele benigne din ClinVar, scorul a depășit alte modele în mai multe categorii, inclusiv pentru variante intronice, sinonime și localizate în regiunea 3’UTR.
Un avantaj important este faptul că Atlasul nu oferă doar un verdict de tip „variantă mai probabil relevantă” sau „mai puțin probabil relevantă”. El poate indica și mecanismul molecular care ar putea explica efectul – de exemplu, modificarea splicing-ului, a expresiei unei gene sau a legării unui factor de transcripție.
AlphaGenome a contribuit la interpretarea unui caz de encefalopatie epileptică
Una dintre cele mai relevante demonstrații ale potențialului AlphaGenome Atlas a venit din analiza cazurilor de boli rare incluse în cohorta GREGoR.
Cercetătorii au analizat variantele de novo provenite de la 814 persoane pentru care erau disponibile genomurile copilului și ale părinților. La un pacient cu encefalopatie epileptică, varianta clasată pe primul loc de AVI a fost o variantă heterozigotă non-codantă, localizată profund în intronul 10 al genei DNM1.
Varianta fusese considerată anterior variantă cu semnificație incertă (VUS).
Predicțiile AlphaGenome au indicat însă un mecanism foarte specific. Aproximativ 69% din scorul AVI al variantei provenea din componenta asociată splicing-ului – procesul prin care ARN-ul rezultat după copierea ADN-ului este „editat”, prin eliminarea intronilor și unirea exonilor, pentru a forma transcriptul matur. Modelul a prezis apariția unui nou situs acceptor criptic de splicing, adică a unui punct anormal de „tăiere” și reasamblare a ARN-ului, creat de variantă. Acest situs ar deveni activ într-o izoformă DNM1 specifică țesutului cerebral, modificând structura transcriptului și, implicit, a proteinei rezultate.
Consecința estimată era extinderea exonului 10a cu 13 aminoacizi. În același timp, semnalul era practic absent în predicțiile pentru sânge, ceea ce ar putea explica de ce analizele RNA-seq efectuate anterior din probe sanguine nu identificaseră modificarea.

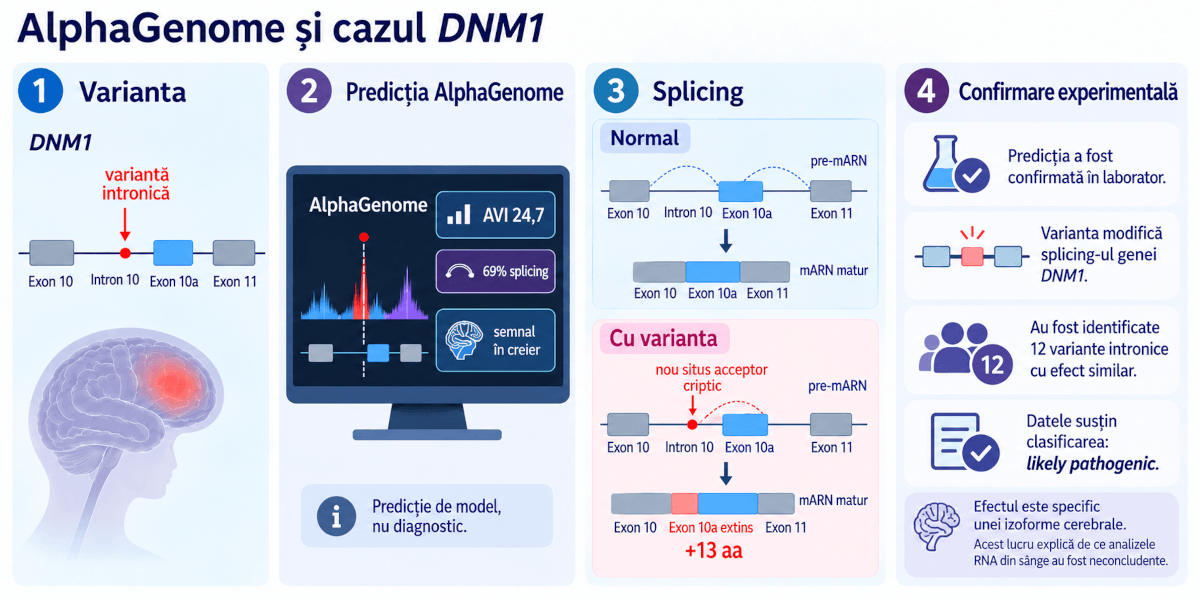
Această observație este relevantă deoarece unele variante pot avea efecte specifice unui anumit țesut. Într-o astfel de situație, analiza ARN din sânge poate fi normală chiar dacă varianta produce un efect important în creier sau în alt organ.
Predicțiile au fost susținute prin validare experimentală
Cercetătorii au verificat apoi experimental dacă predicțiile AlphaGenome se confirmă în laborator. Au testat sute de modificări genetice din regiunea aflată în apropierea exonului 10a al genei DNM1 și au identificat 12 variante intronice care modificau procesarea ARN-ului, determinând includerea unor secvențe suplimentare în exon. Printre acestea s-au aflat și variantele considerate relevante din punct de vedere clinic.
Predicțiile AlphaGenome pentru splicing au fost foarte apropiate de rezultatele experimentale, ceea ce susține capacitatea modelului de a anticipa astfel de efecte moleculare. Performanța a fost comparabilă cu cea a unor instrumente specializate, precum SpliceAI și Pangolin. Totuși, în cazul variantei analizate, scorurile pre-calculate disponibile pentru SpliceAI nu acopereau regiunea respectivă a genei DNM1, ceea ce explică de ce aceasta nu fusese semnalată anterior.
Pe baza ansamblului de dovezi, cercetătorii au considerat că varianta DNM1 c.1335+1605G>A putea fi recomandată pentru reclasificare drept „likely pathogenic”.
Acest exemplu ilustrează una dintre cele mai promițătoare utilizări ale instrumentelor de acest tip: reinterpretarea cazurilor de boli rare care rămân fără diagnostic după testarea genetică convențională, în special atunci când variantele candidate se află în regiuni non-codante sau profund intronice.
Mai multă putere pentru studiile genetice la scară populațională
AlphaGenome Atlas nu a fost evaluat doar în boli rare. Cercetătorii au testat și dacă predicțiile sale pot îmbunătăți identificarea variantelor non-codante rare asociate unor fenotipuri măsurabile la nivel populațional.
Au fost analizate nivelurile circulante ale a 2.028 de proteine la peste 54.000 de participanți din UK Biobank. În loc să grupeze pur și simplu toate variantele rare dintr-o anumită regiune genomică, cercetătorii au folosit informațiile AlphaGenome pentru a selecta variantele cu probabilitate mai mare de a influența aceeași genă prin mecanisme regulatorii similare.
Această strategie a dus la o creștere cu 22% a ratei de identificare a asocierilor independente dintre variantele non-codante rare și nivelurile proteinelor. Dintre asocierile care au rămas semnificative după eliminarea efectelor explicabile prin variante individuale deja cunoscute, 73% au fost identificate folosind caracteristicile AlphaGenome Atlas.
Rezultatele sugerează că modelele AI ar putea ajuta și la reducerea „zgomotului” din studiile genomice. În loc să fie analizate împreună foarte multe variante fără efect, pot fi selectate mai precis cele care au o probabilitate mai mare de a acționa prin același mecanism biologic.
AlphaGenome Atlas nu este, deocamdată, un test diagnostic
Autorii subliniază însă că AlphaGenome Atlas și AVI sunt în prezent instrumente de cercetare, nu teste diagnostice independente.
Predicțiile generate de model nu sunt suficiente singure pentru clasificarea clinică a unei variante. Ele trebuie integrate cu alte tipuri de dovezi, precum fenotipul pacientului, segregarea familială, frecvența variantei în populație și studiile funcționale.
Există și limitări ale modelului. Unele tipuri celulare nu sunt suficient reprezentate în datele utilizate pentru antrenare, iar distribuția datelor diferă între diversele tipuri de analize genomice. În plus, AlphaGenome este conceput în principal pentru interpretarea mecanismelor cis-regulatorii, astfel încât nu surprinde direct toate mecanismele trans-regulatorii implicate în controlul expresiei genelor.
Chiar și cu aceste limitări, amploarea resursei este remarcabilă. AlphaGenome Atlas oferă predicții pentru toate variantele SNV posibile ale genomului uman, alături de numeroase inserții și deleții observate în populație și informații despre mecanismele moleculare prin care acestea ar putea acționa.
Pe termen lung, astfel de instrumente ar putea deveni deosebit de importante pentru diagnosticul bolilor rare, reinterpretarea variantelor cu semnificație incertă și înțelegerea bazei genetice a bolilor complexe. În același timp, ele mută atenția genomicii dincolo de genele care codifică proteine, către vastele regiuni regulatorii ale genomului, unde se află o mare parte dintre variantele genetice pe care încă nu știm să le interpretăm.
Inteligența artificială generativă a fost utilizată pentru sprijin în redactare. Articolul a fost verificat, editat și aprobat de echipa Raportul de Gardă, care își asumă responsabilitatea editorială pentru conținut.